原文:Glis1 regulates metabolic programming by promoting H3K18 lactylation to alleviate neuronal senescence following spinal cord injury. PubMed | PMC 全文(含 PDF)
脊髓损伤(spinal cord injury, SCI)是脊柱外科中常见且极具破坏性的疾病,常导致损伤平面以下严重的功能缺损,全球范围内影响数百万人。尽管再生医学与神经修复策略不断发展,如何有效促进受损脊髓修复仍是医学界的棘手难题。其难点在于SCI后病理生理过程极为复杂:缺血缺氧微环境打乱了糖酵解与氧化磷酸化的平衡,造成乳酸堆积与神经炎症交织;同时,损伤周边出现衰老神经元,它们通过分泌衰老相关分泌表型(SASP)加剧局部炎症,进一步削弱神经元的修复与再生能力。
近年来,“组蛋白乳酸化(histone lactylation)”作为一种新型表观遗传修饰进入研究者视野。当细胞内乳酸水平升高到一定阈值,乳酸可被“写入酶”转移到组蛋白赖氨酸残基上,形成如H3K18乳酸化(H3K18la)等标记,进而被“阅读器”蛋白识别并调控基因转录。然而,在SCI背景下,乳酸升高、组蛋白乳酸化与神经元衰老三者之间究竟如何联动,此前并不清楚。
发表于《Genes & Diseases》(影响因子14.6)的一项研究,首次把Krüppel样锌指转录因子Glis1 定义为“乳酸响应”分子,系统阐明了其通过p300/H3K18la/SCG2轴 调控代谢重编程、抑制神经元衰老并促进脊髓修复的新机制。
研究背景:乳酸、乳酸化与神经元衰老的未解之结
SCI后,代谢活跃的脊髓组织陷入缺血缺氧状态,缺氧诱导糖酵解增强、乳酸生成增加。乳酸不再只是代谢废物,而是可作为表观修饰底物的信号分子。与此同时,损伤灶周围神经元出现“加速衰老”——不同于端粒缩短引起的复制性衰老,这是由急性损伤应激诱发的细胞周期不可逆停滞,伴随持续炎症和SASP表达。靶向清除或抑制衰老神经元,已被证明能改善损伤后修复微环境。
Glis1本身因能促进H3K18乳酸化、增强基因组稳定性而受到关注,但它在SCI后高乳酸环境中是否调控神经元衰老、是否依赖乳酸化修饰,尚属空白。本研究即围绕这一核心问题展开。
核心发现:从乳酸升高到Glis1–p300–H3K18la–SCG2轴
研究团队结合体内大鼠SCI模型与体外原代神经元LPS诱导损伤模型,逐层揭示机制。
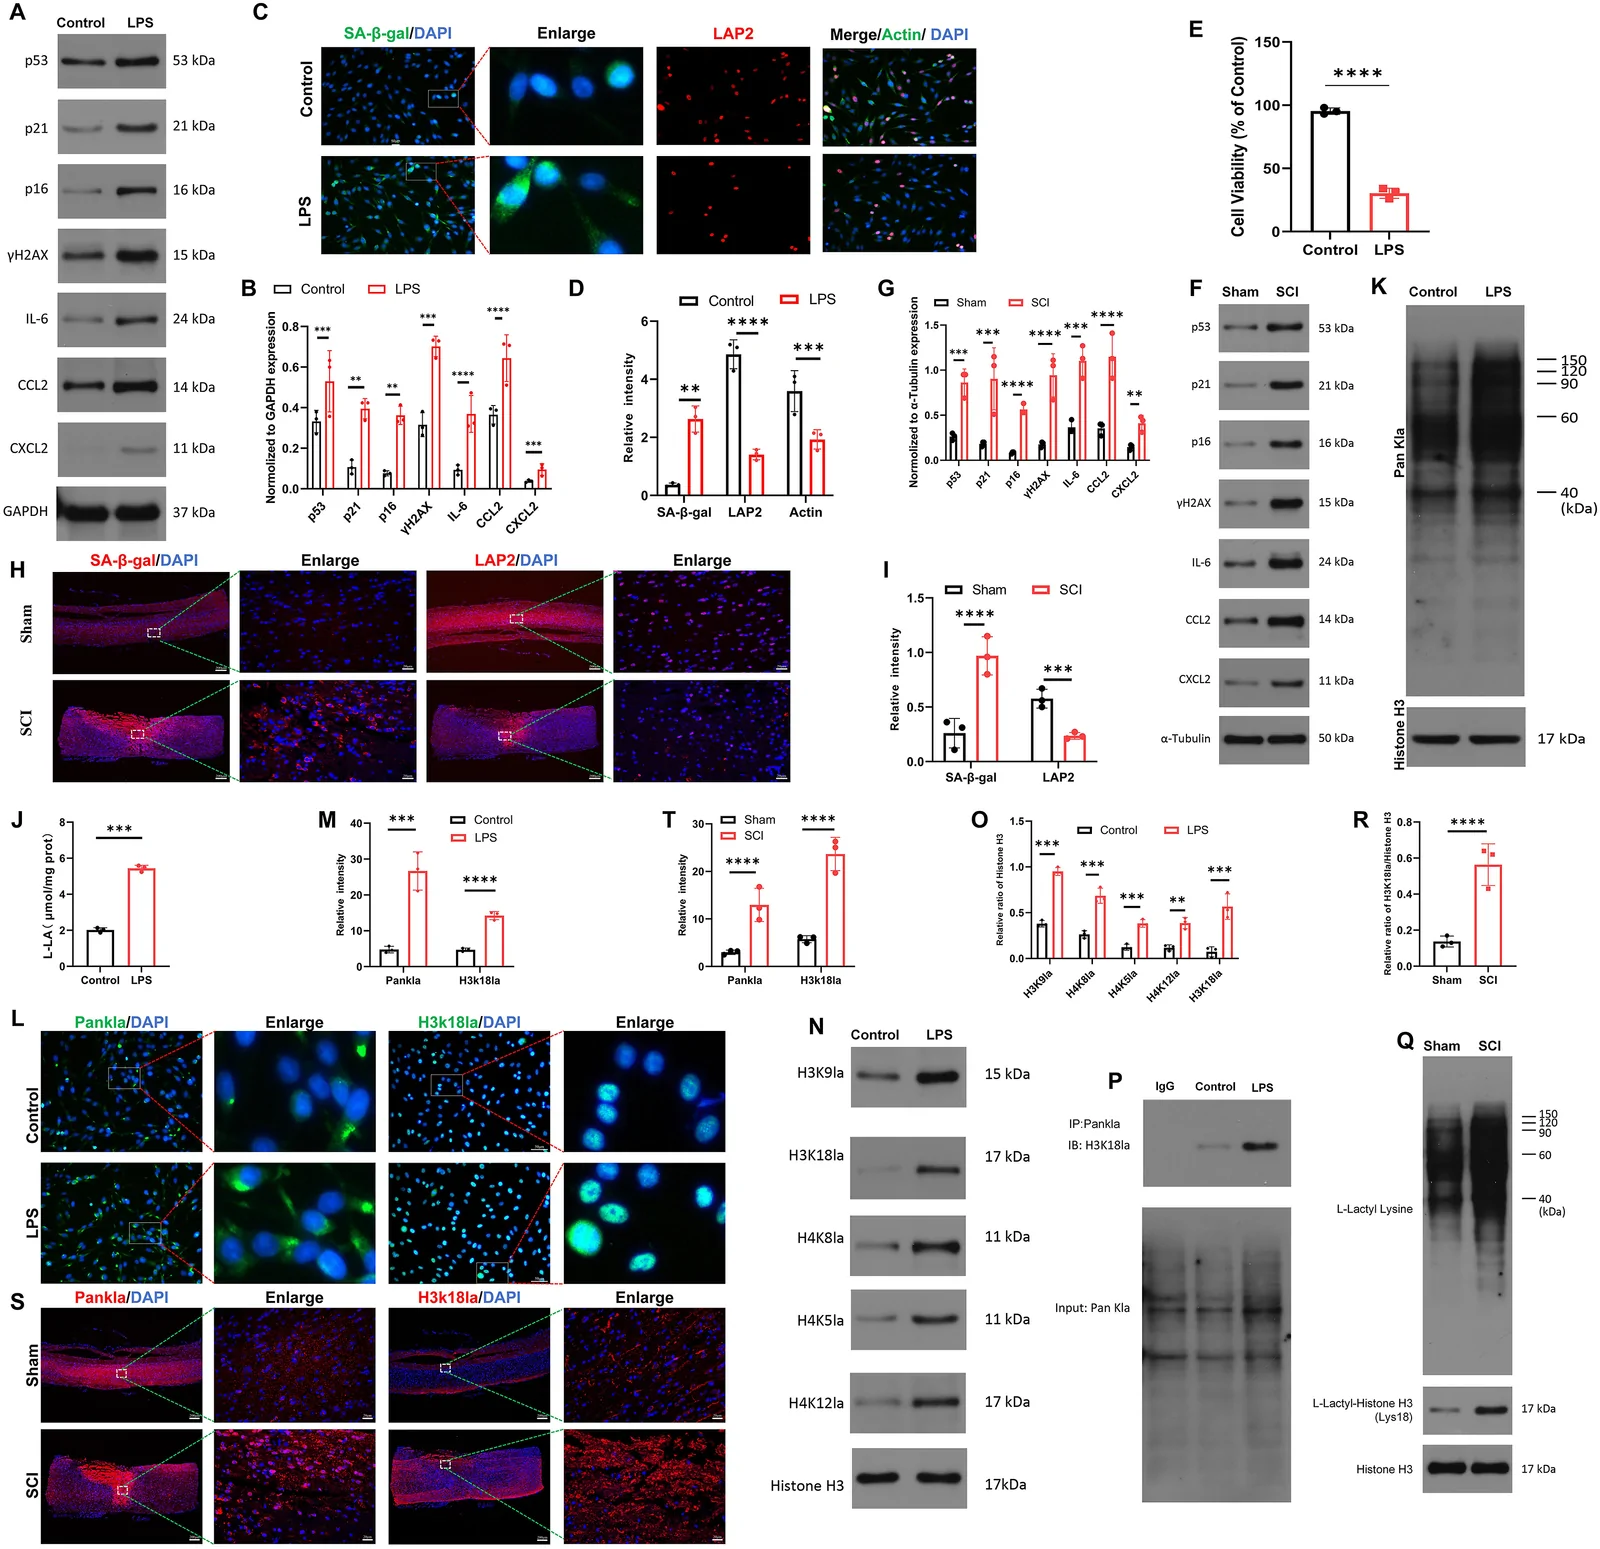
1. SCI后神经元乳酸与H3K18la同步升高,并出现衰老。 在大鼠T8/T9节段挫伤模型中,损伤后神经元内乳酸水平上升,同时细胞衰老标志物及SASP表达增加;体外用LPS处理新生大鼠脊髓神经元模拟SCI后炎症与代谢改变,也观察到一致现象。这表明SCI后确实存在“乳酸堆积—组蛋白乳酸化—神经元衰老”的共变关系。
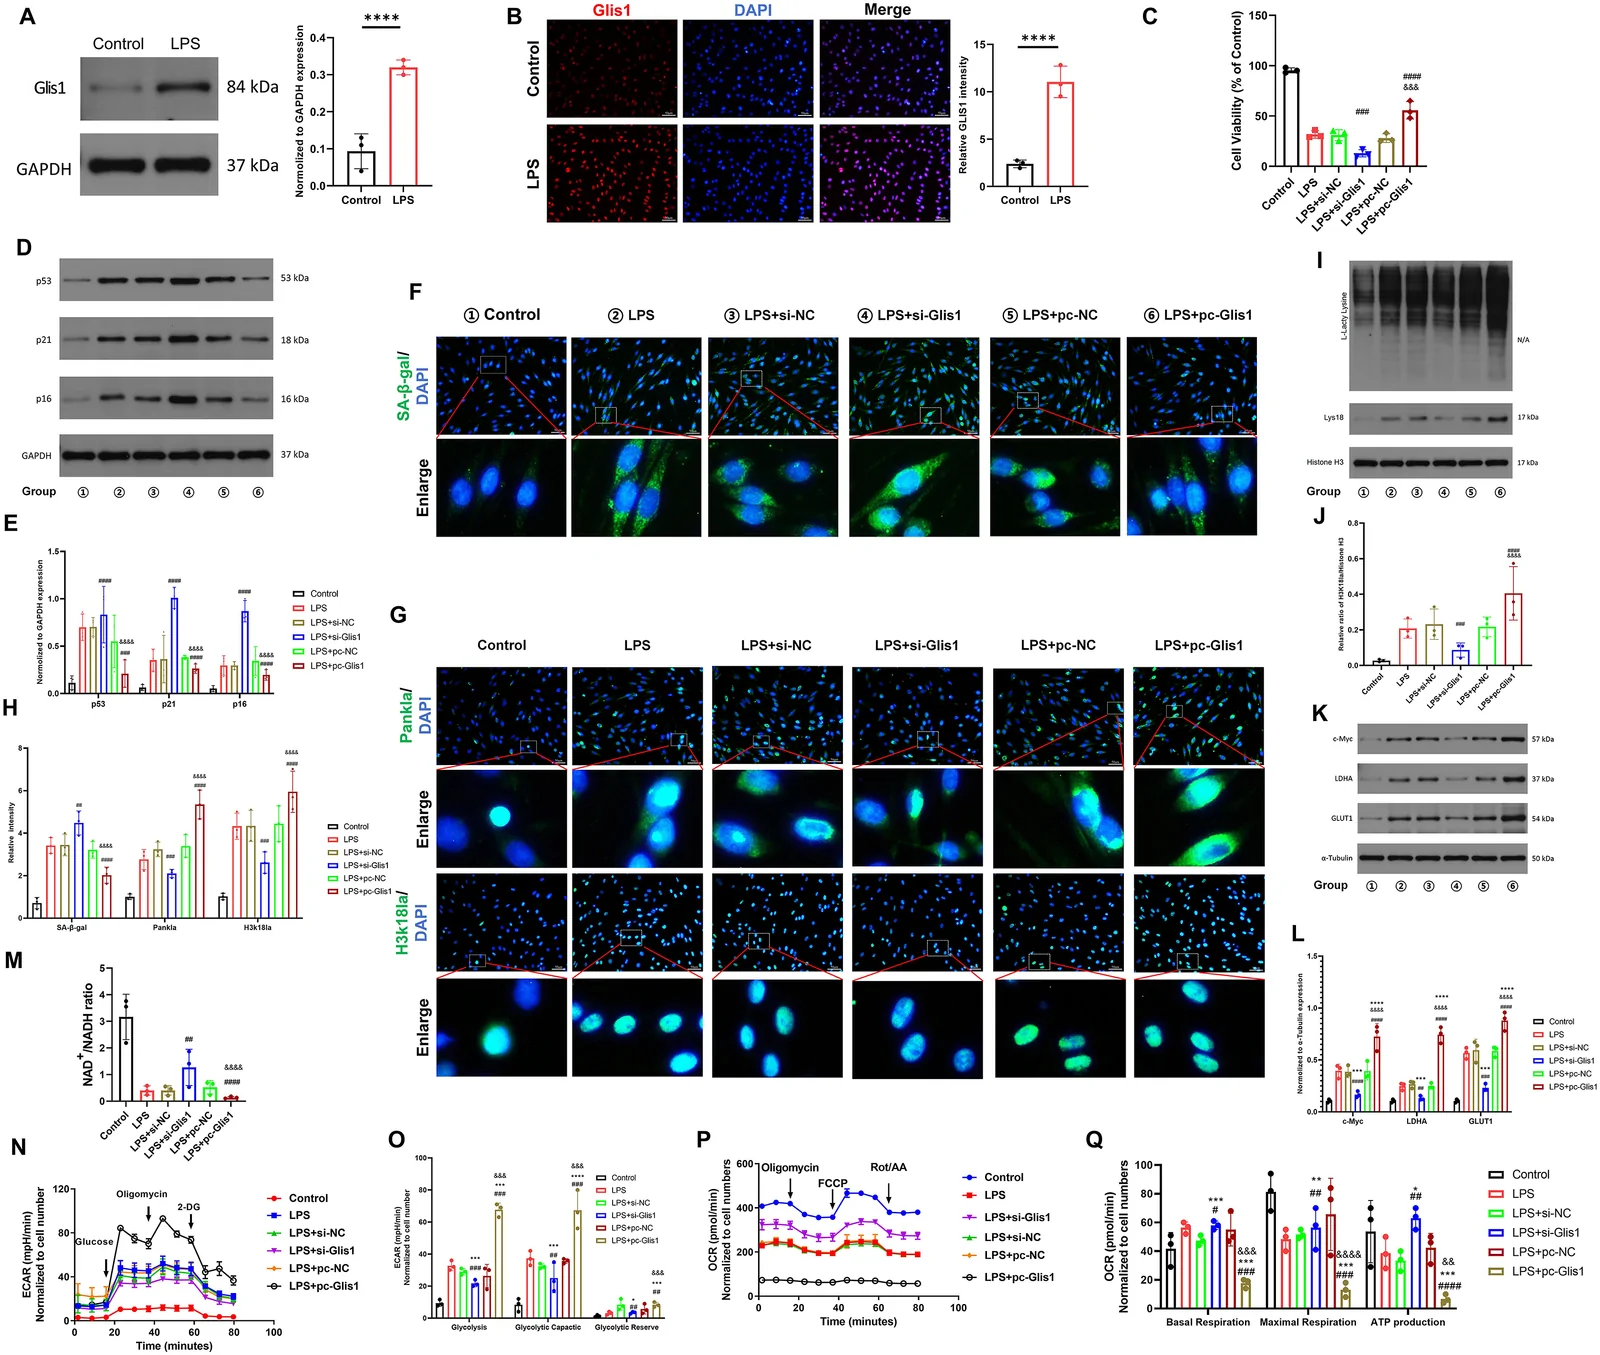
Figure 1 脊髓损伤(SCI)后存在神经元衰老,且乳酸和H3K18乳酸化水平升高。(A, B) 脂多糖(LPS)处理后,通过蛋白质印迹法检测衰老相关分泌表型(SASP)的表达水平及定量结果。(C, D) 采用免疫荧光检测神经元衰老标志物的表达水平并进行定量分析。(E) 通过CCK-8法检测各组神经元活力。(F, G) 通过蛋白质印迹法(WB)检测假手术组与SCI组中SASP的表达水平及定量分析。(H, I) 脊髓组织中衰老标志物表达水平的免疫荧光检测代表性图像及定量结果。(J) 使用乳酸检测试剂盒测定细胞内乳酸含量。(K) 通过WB检测神经元细胞中整体组蛋白乳酸化修饰水平。(L, M) 通过免疫荧光检测神经元组蛋白泛乳酸化及H3K18la水平的代表性图像及定量结果。(N, O) 神经元细胞中组蛋白乳酸化修饰位点的WB检测及定量分析。(P) H3K18la的免疫共沉淀。(Q, R) 采用WB检测并定量Sham组与SCI组中的整体乳酸化水平及H3K18乳酸化水平。(S, T) 通过免疫荧光检测SCI前后组蛋白乳酸化水平的代表性图像及定量结果。(n = 3。相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control/Sham。)2. Glis1上调可抑制神经元衰老并促进乳酸化。 LPS刺激后神经元Glis1表达发生变化;过表达Glis1能减轻衰老表型,并提升整体组蛋白乳酸化水平,尤其是H3K18la。反之,敲低Glis1则削弱这一保护效应。说明Glis1是连接乳酸信号与抗衰老程序的关键转录因子。
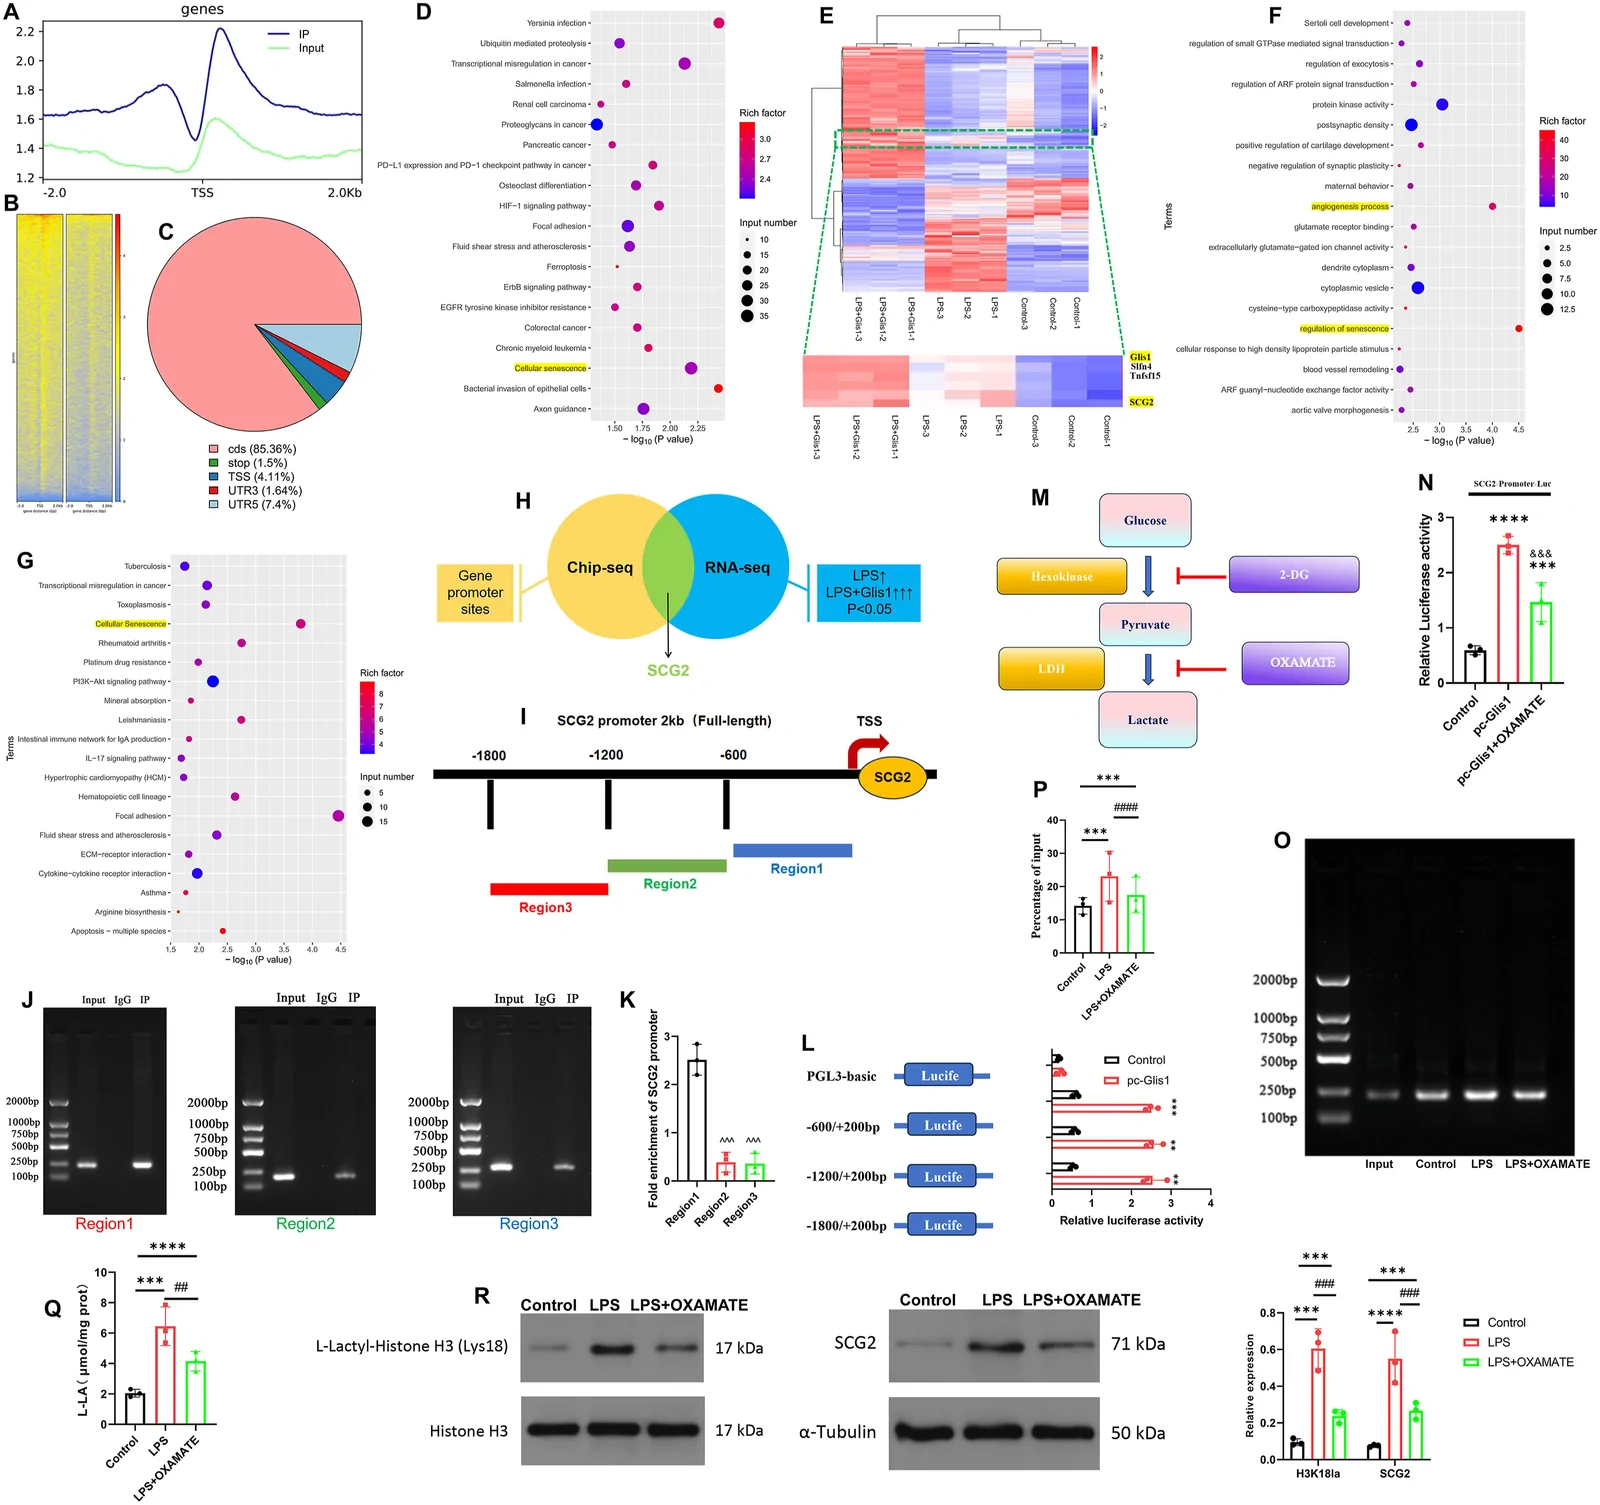
Figure 2 Glis1通过促进H3K18乳酸化抑制神经元衰老。(A) 脂多糖(LPS)处理后,通过蛋白质印迹法检测Glis1表达水平及定量结果。(B) LPS处理前后Glis1表达水平的免疫荧光检测及定量。(C) 处理后各组神经元活力的CCK-8法测定。(D, E) 通过WB检测不同处理组Glis1衰老标志物的表达水平及定量分析。(F) 免疫荧光检测衰老标志物表达水平的代表性图像。(G) 免疫荧光检测神经元泛乳酸化及H3K18乳酸化水平的代表性图像。(H) 代表性免疫荧光图像的定量分析结果。(I, J) 通过WB检测并定量泛乳酸化及H3K18la水平。(K, L) 通过WB检测不同处理组神经元细胞中糖酵解相关基因的表达及定量分析。(M) 神经元细胞中NAD+/NADH比值的测定。(N–Q) 神经元细胞的细胞外酸化率(ECAR)和细胞耗氧量(OCR)。(n = 3。相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control;#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. LPS;&p < 0.05,&&p < 0.01,&&&p < 0.001,&&&&p < 0.0001 vs. LPS + si-Glis1。)3. ChIP-seq与RNA-seq锁定下游靶基因SCG2。 通过染色质免疫共沉淀测序(ChIP-seq)分析H3K18la在基因组上的分布,并与转录组(RNA-seq)联合筛选,研究者发现分泌粒蛋白II(secretogranin II, SCG2) 是H3K18la调控的潜在靶基因。荧光素酶报告实验与ChIP-qPCR证实,H3K18la可直接激活SCG2启动子转录。
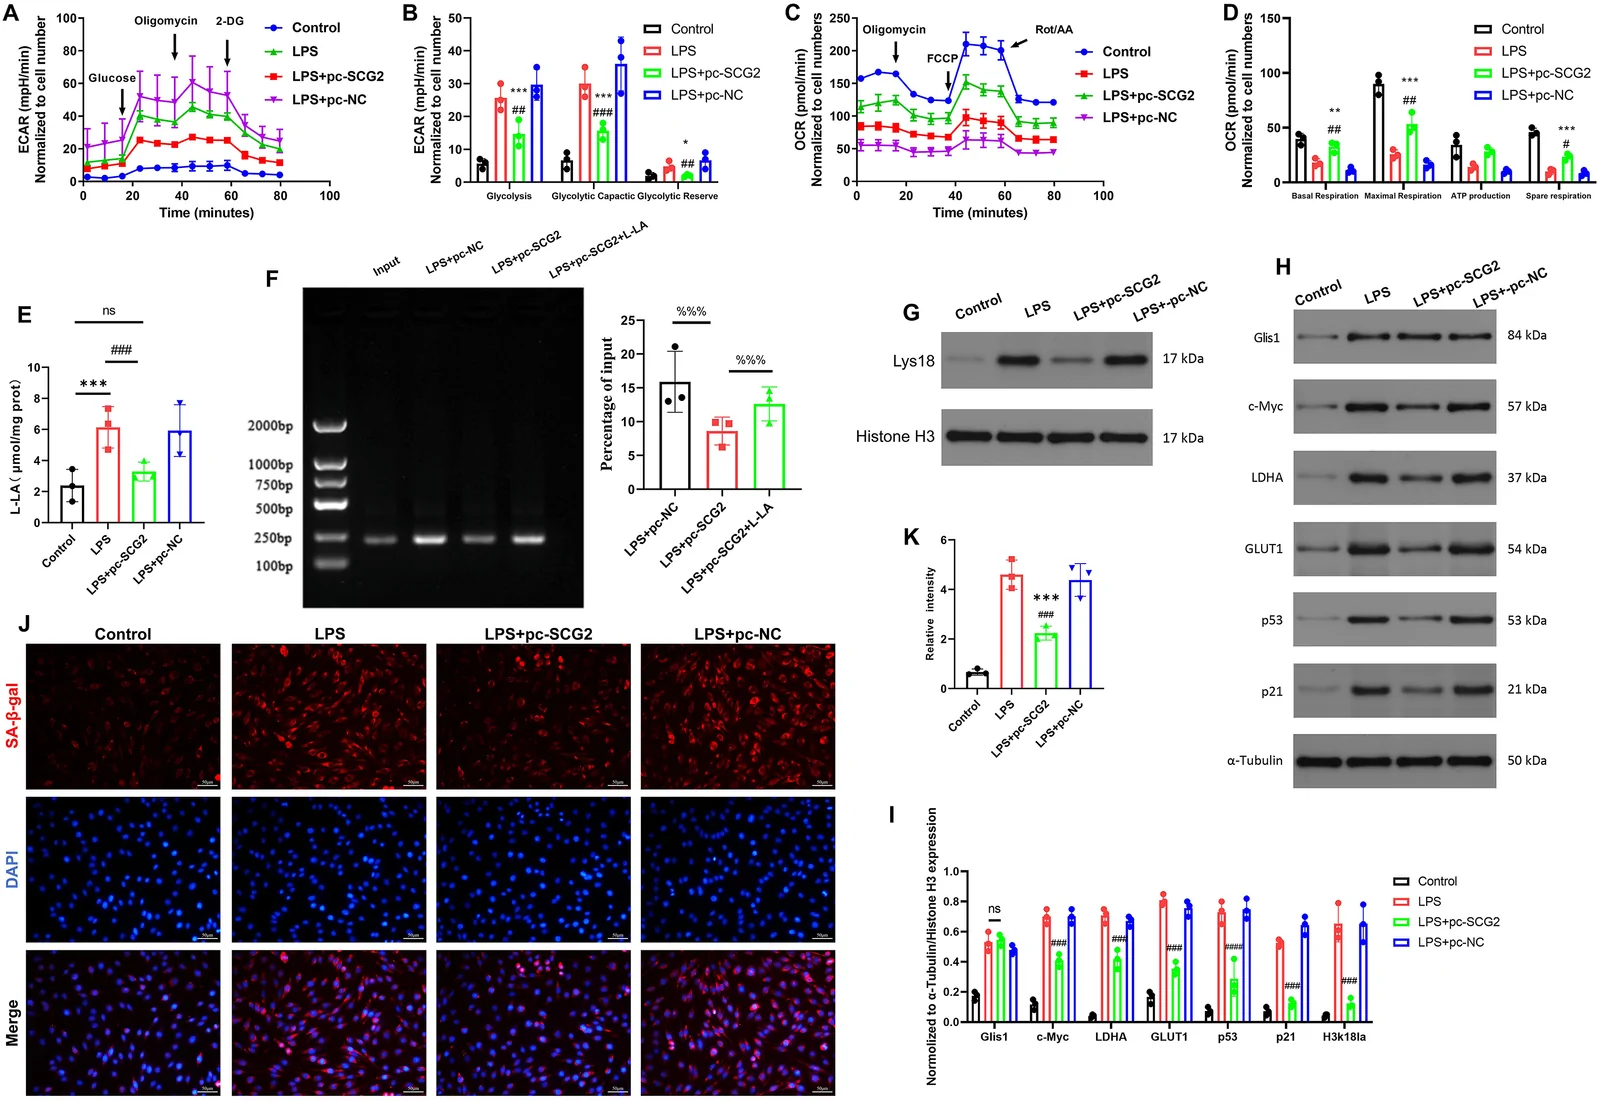
Figure 3 SCG2被鉴定为H3K18la的潜在下游靶点,且H3K18la在神经元细胞中激活SCG2转录。(A) H3K18la位点相对于翻译起始位点(TSS)的分布。(B, C) 神经元细胞基因组上H3K18la富集峰的分布。(D) 通过京都基因与基因组百科全书(KEGG)对H3K18la峰进行分析。(E) 对照组、脂多糖(LPS)组和LPS + Glis1组差异表达基因的热图。(F, G) LPS组与LPS + pc-Glis1组调控通路的GO和KEGG富集分析。(H) 通过生物信息学分析筛选受H3K18la调控的潜在下游靶点SCG2的过程。(I) SCG2启动子区域划分示意图。(J, K) H3K18la与SCG2启动子各区域的染色质免疫沉淀(ChIP)分析结果。(L) 将一系列包含SCG2基因启动子区5′单向缺失并与荧光素酶基因融合的质粒转染入神经元细胞。(M) 糖酵解抑制剂抑制组蛋白乳酸化的示意图。(N) 在有或无OXAMATE和pc-Glis1处理下,H3K18la与SCG2的双荧光素酶测定。(O, P) 在有或无OXAMATE处理下,H3K18la与SCG2的ChIP分析。(Q) 使用乳酸检测试剂盒检测有或无OXAMATE处理下的细胞内乳酸含量。(R) 有或无OXAMATE处理下H3K18la和SCG2表达水平的蛋白质印迹检测及定量(n = 3)。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control;#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. LPS;&p < 0.05,&&p < 0.01,&&&p < 0.001,&&&&p < 0.0001 vs. pc-Glis1;ˆp < 0.05,^p < 0.01,^^p < 0.001,^^^p < 0.0001 vs. Region1。)4. SCG2形成负反馈环路调控代谢重编程。 进一步代谢分析显示,SCG2并非被动靶标:它能反过来抑制糖酵解代谢流,降低乳酸产生,从而负反馈限制H3K18la修饰强度,最终抑制神经元衰老。Seahorse实验检测细胞外酸化率(ECAR)与耗氧率(OCR)证实,Glis1/SCG2轴改变了神经元的糖酵解能力与线粒体呼吸格局。
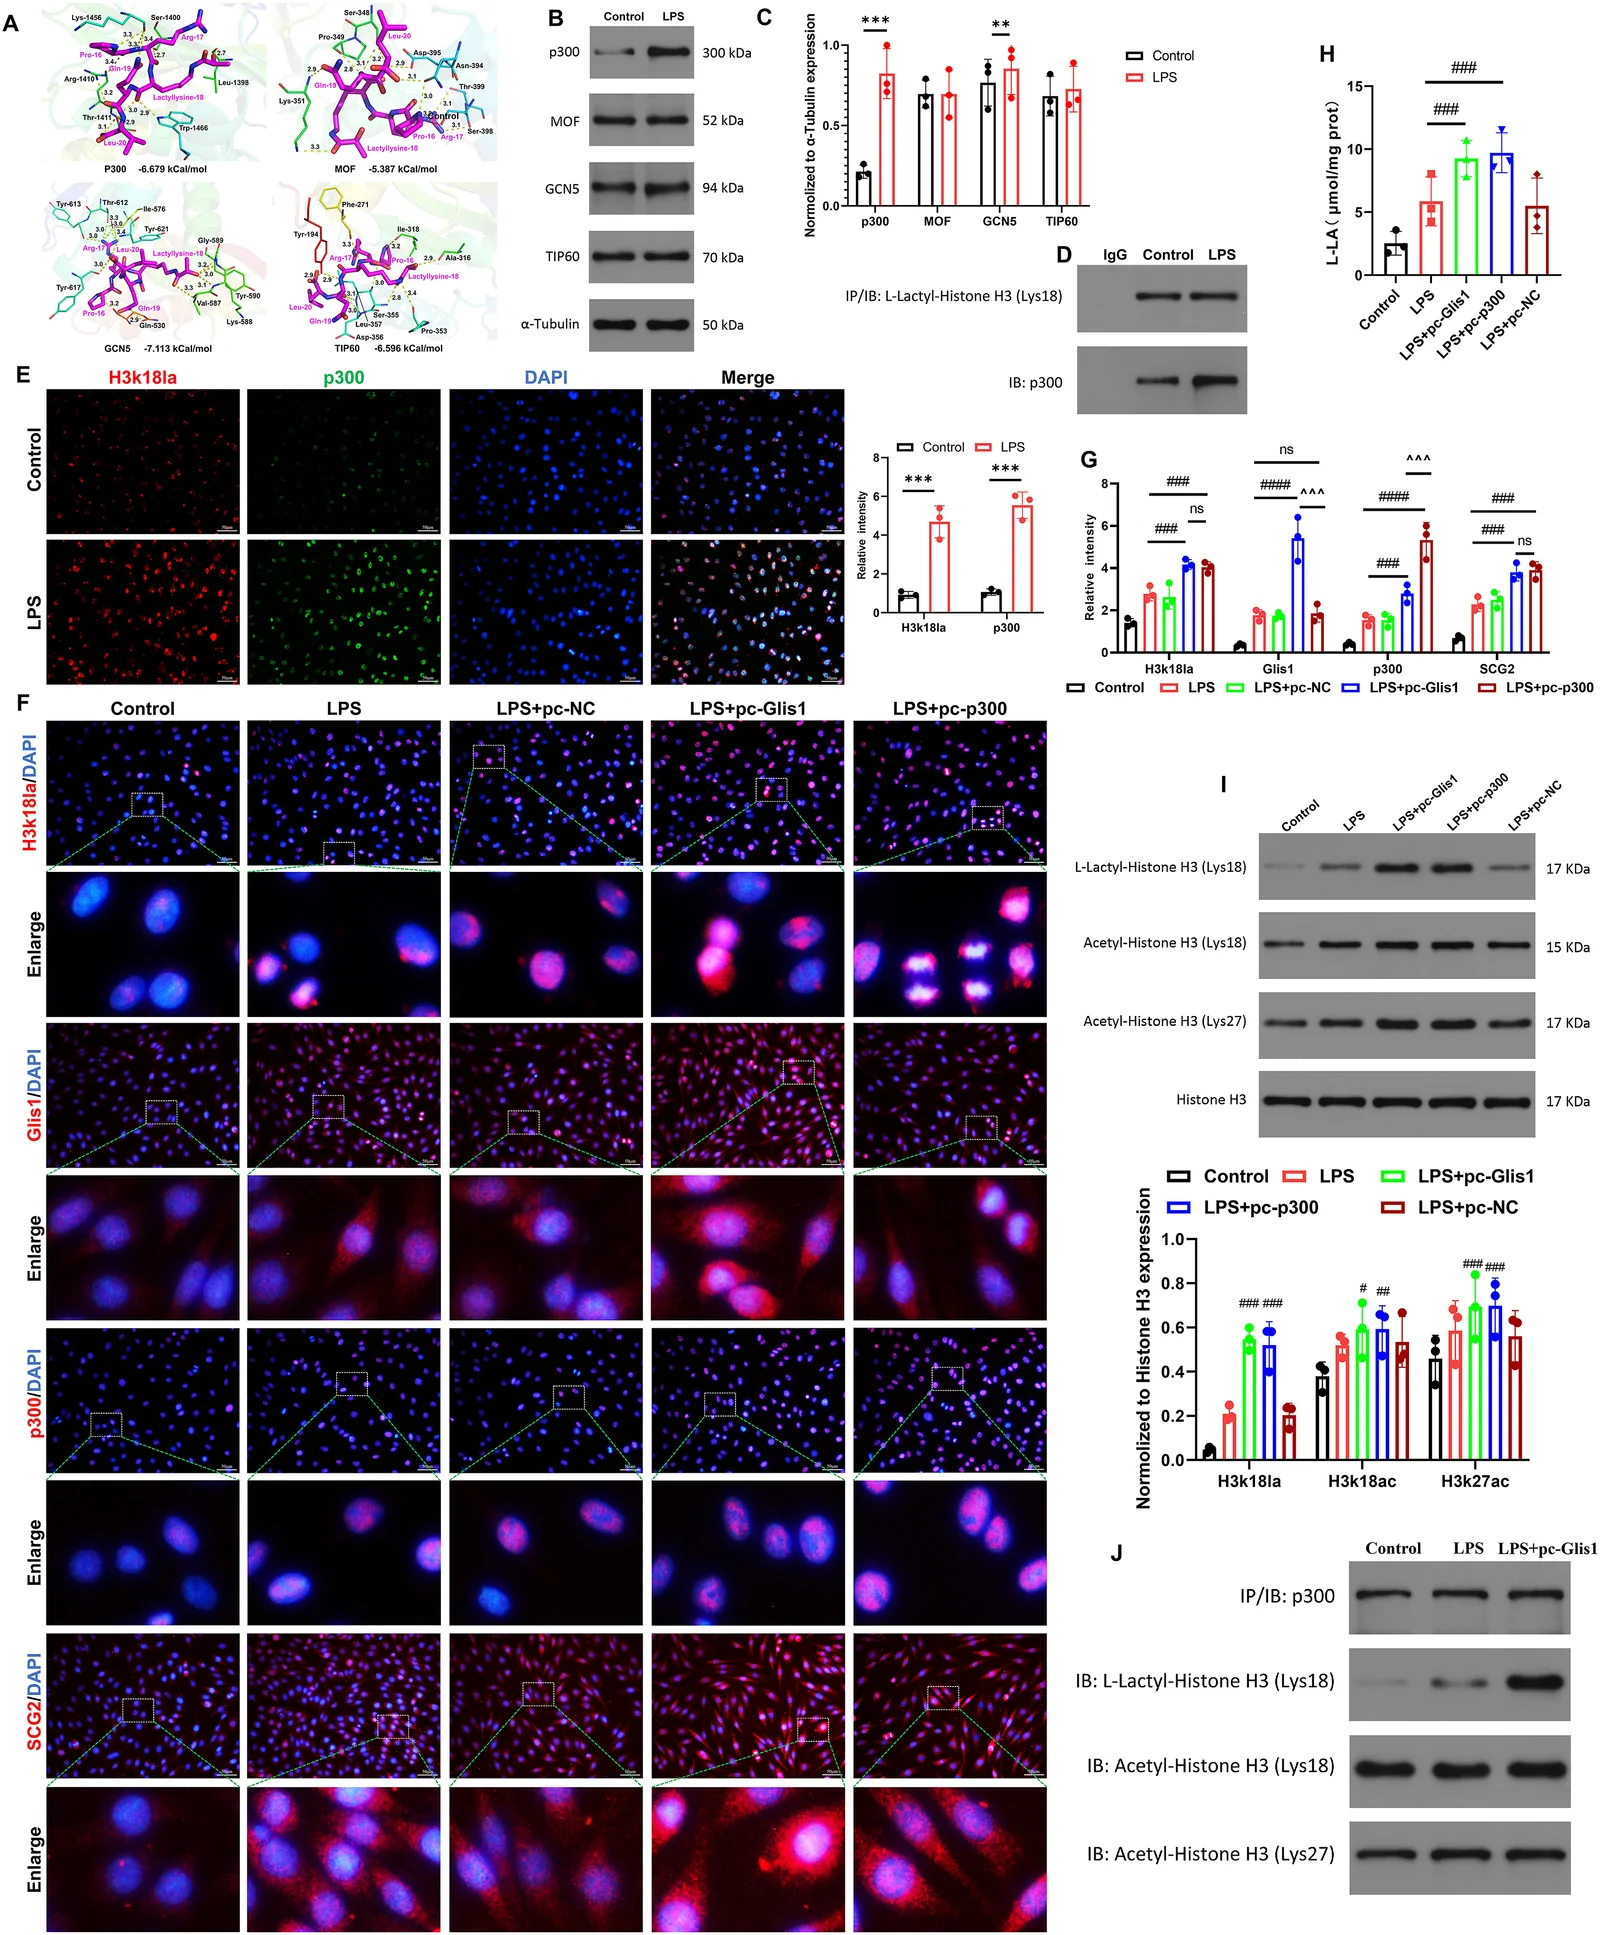
Figure 4 SCG2能够发生代谢重编程并与H3K18la形成负反馈环路,从而调控神经元衰老。(A–D) 在有或无脂多糖(LPS)和pc-SCG2处理下神经元细胞的细胞外酸化率(ECAR)和耗氧率(OCR)实验。(E) 使用乳酸检测试剂盒检测有或无LPS和pc-SCG2处理细胞的细胞内乳酸含量。(F) 过表达SCG2及乳酸处理后,SCG2启动子与H3K18la结合的染色质免疫沉淀分析。(G–I) Glis1、H3K18la、衰老标志物及糖酵解相关蛋白含量的蛋白质印迹检测及定量分析。(J, K) 通过免疫荧光分析SA-β-gal水平的代表性图像及定量结果(n = 3)。相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control;#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. LPS;%p < 0.05,%%p < 0.01,%%%p < 0.001,%%%%p < 0.0001 vs. LPS + pc-SCG2。)5. Glis1通过招募p300催化H3K18la。 为弄清Glis1如何“书写”乳酸化标记,研究者筛选了候选乳酸化酶(p300、MOF、GCN5、TIP60),分子对接与实验表明Glis1可调控p300 的表达与功能,由p300将乳酸基团转移至组蛋白H3第18位赖氨酸,完成H3K18la修饰。
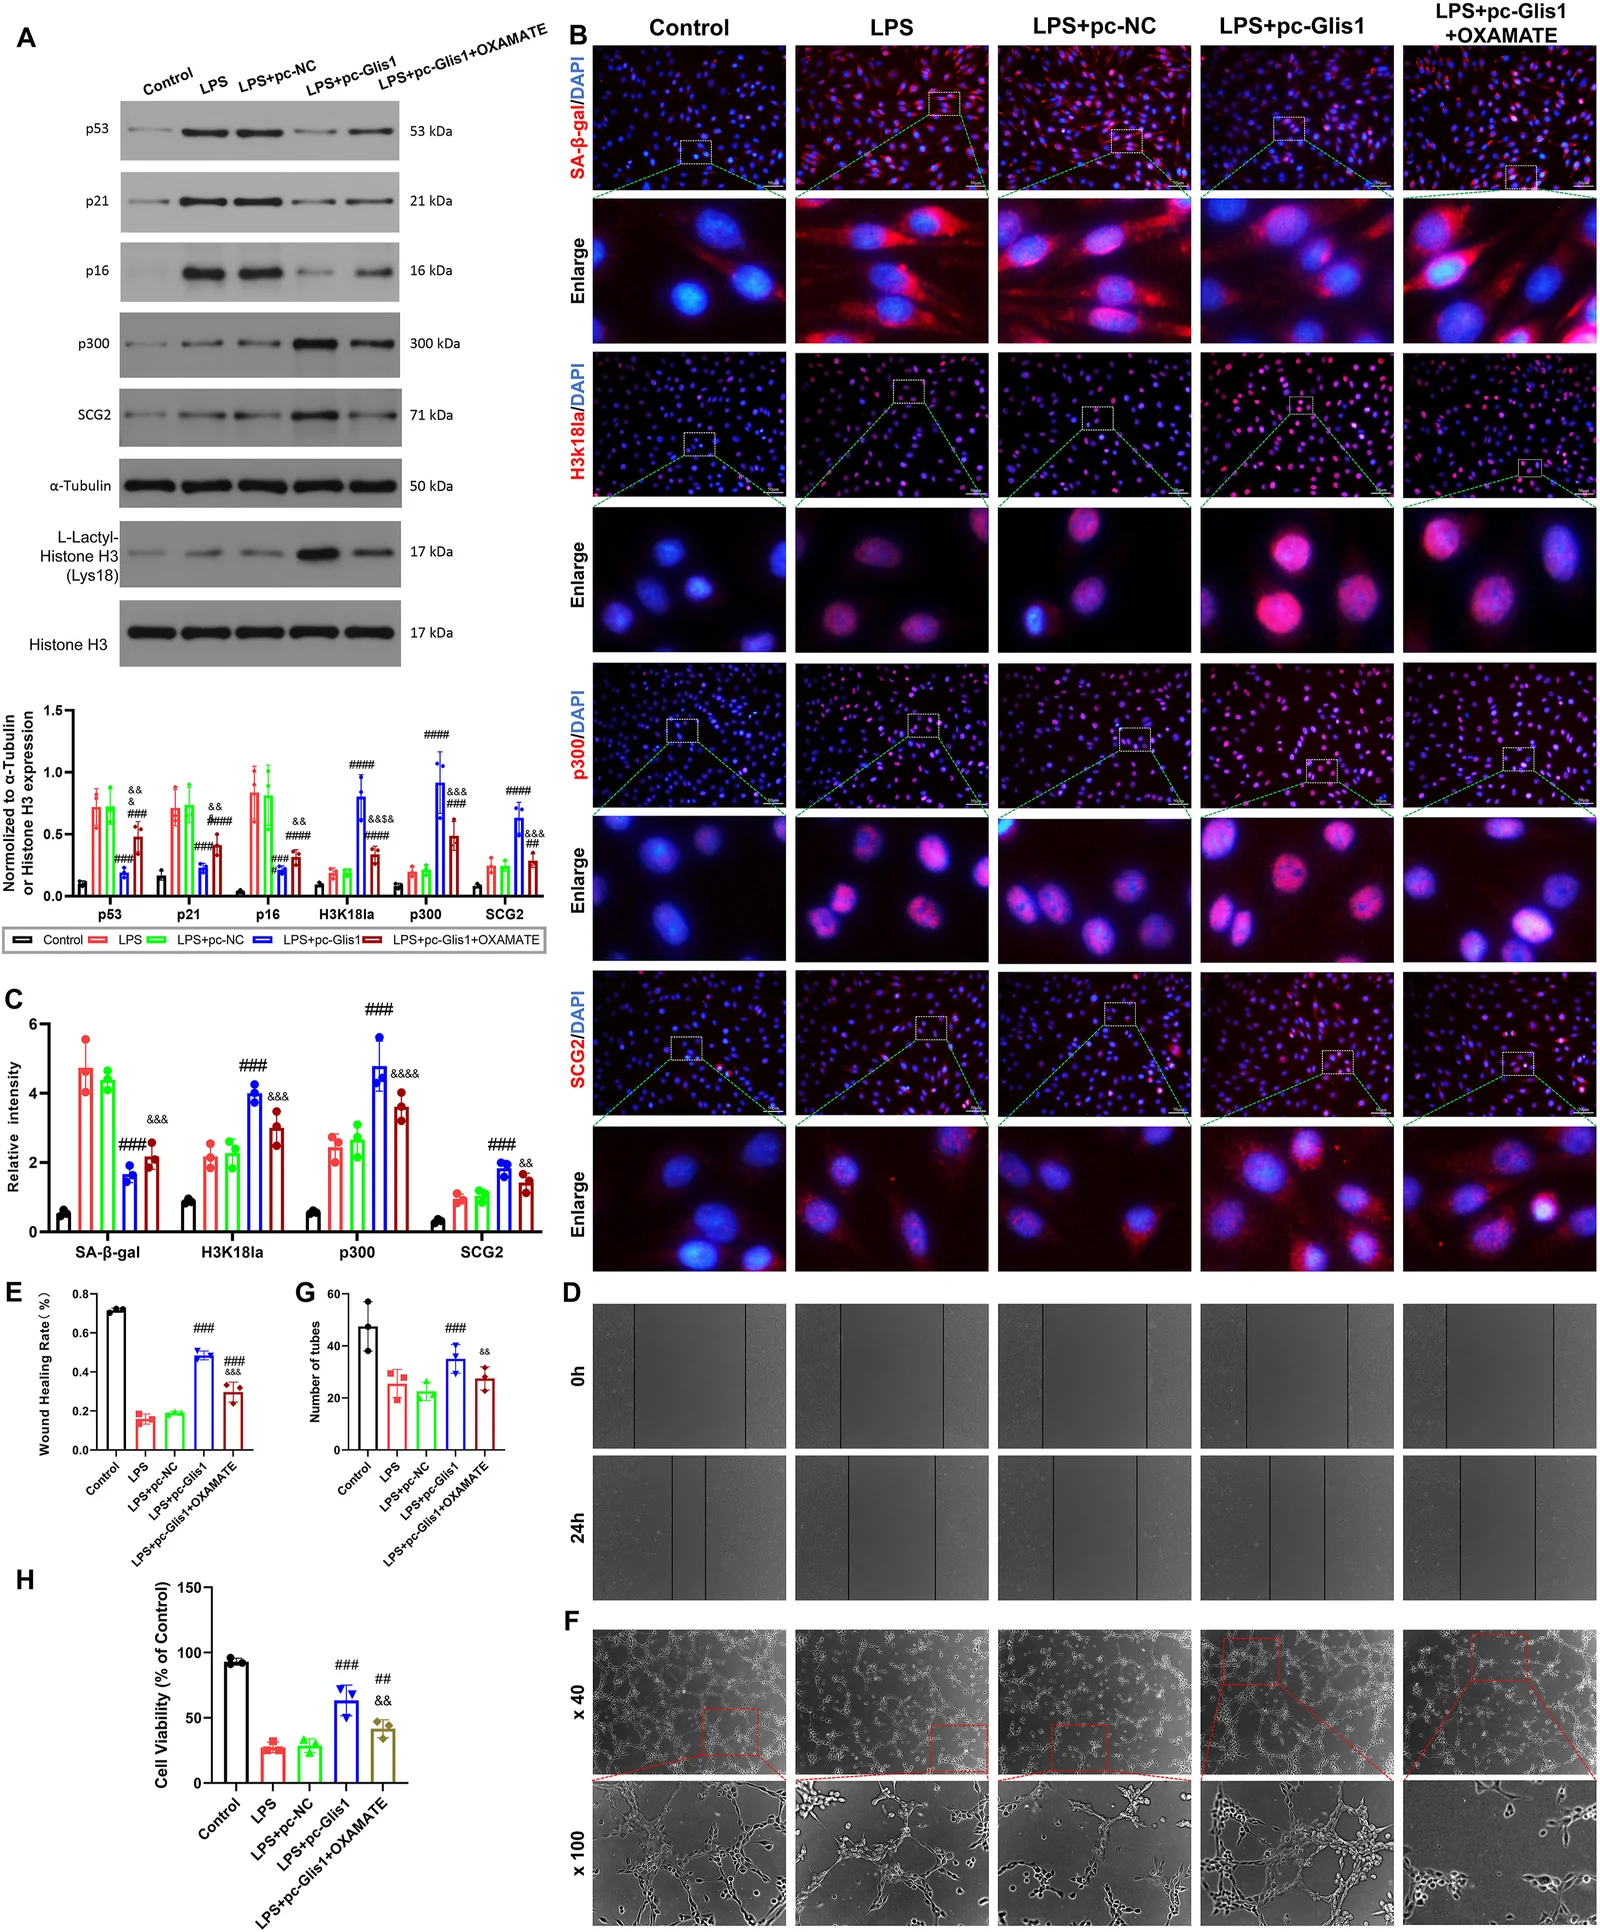
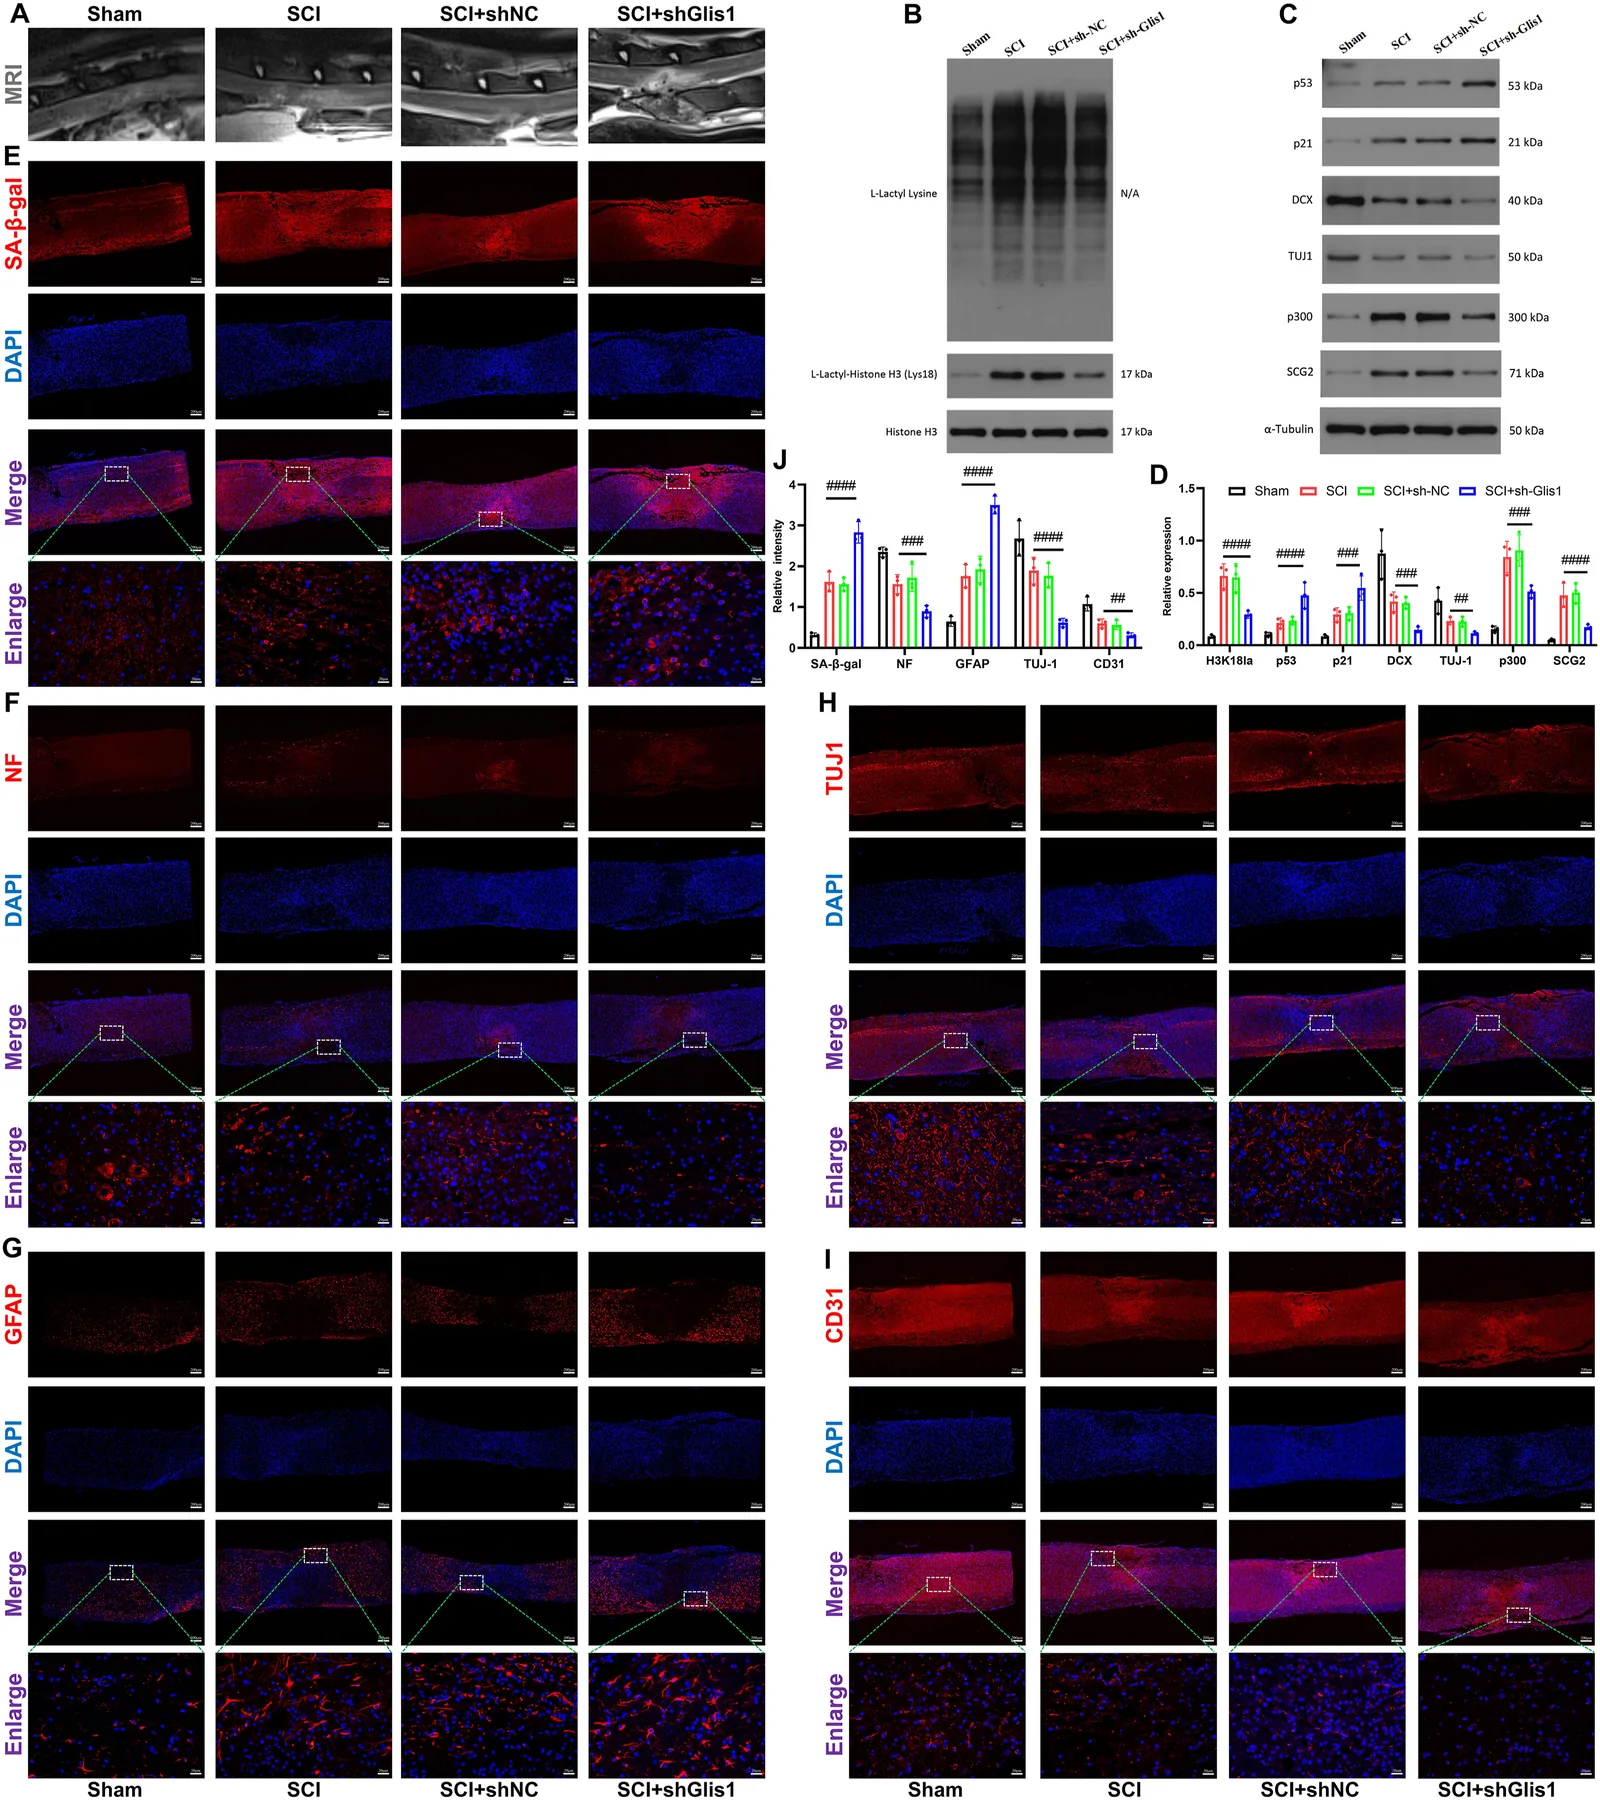
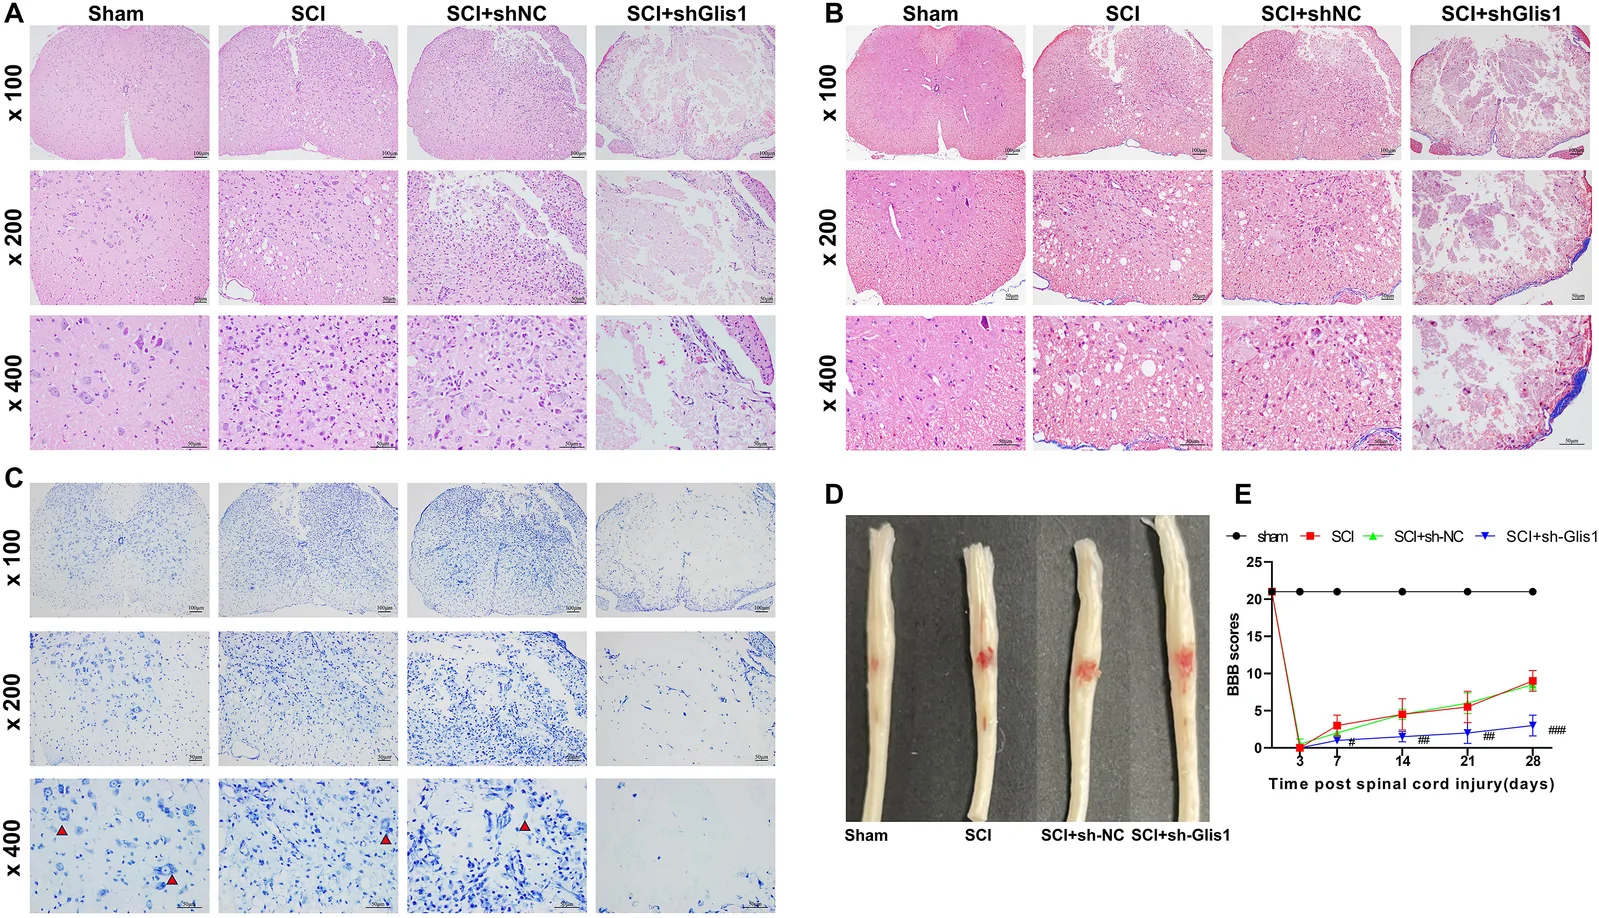
Figure 5 Glis1可调控p300,从而促进H3K18la乳酸化。(A) 使用AutoDock Vina预测未修饰H3K18肽段与候选酶(p300、MOF、GCN5和TIP60)之间的潜在结合模式及亲和力。(B, C) 通过蛋白质印迹法检测脂多糖(LPS)处理后p300、MOF、GCN5和TIP60的表达水平并进行定量分析。(D) 通过免疫共沉淀验证H3K18la与p300的结合。(E) 通过免疫荧光进行H3K18la与p300共定位的代表性图像及定量分析。(F, G) 通过免疫荧光分析过表达Glis1和p300后Glis1、p300、H3K18la和SCG2水平的代表性图像及定量结果。(H) 使用乳酸检测试剂盒检测LPS处理及过表达Glis1和p300的细胞中的细胞内乳酸含量。(I) 通过蛋白质印迹法检测LPS处理及过表达Glis1和p300后H3K18la、H3K18ac和H3K27ac的表达水平并进行定量分析。(J) 通过免疫共沉淀验证LPS处理及过表达Glis1后H3K18la、H3K18ac和H3K27ac与p300的结合(n = 3)。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control;#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. LPS;ˆp < 0.05,^p < 0.01,^^p < 0.001,ˆ^^^p < 0.0001 vs. LPS + pc-Glis1。)6. 体外与体内验证:抗衰老、促血管、改善功能。 在神经元中,Glis1→p300→H3K18la→SCG2级联可抑制衰老、并通过条件培养基促进人脐静脉内皮细胞(HUVEC)迁移与成管,提示神经元旁分泌促血管生成能力增强。在大鼠体内,AAV介导的Glis1敲低取消保护作用;而保留Glis1信号则减轻衰老、改善MRI所示病灶、提升BBB运动评分,并改善脊髓组织病理(H&E、Nissl、Masson染色)与神经丝/GFAP免疫荧光结果。
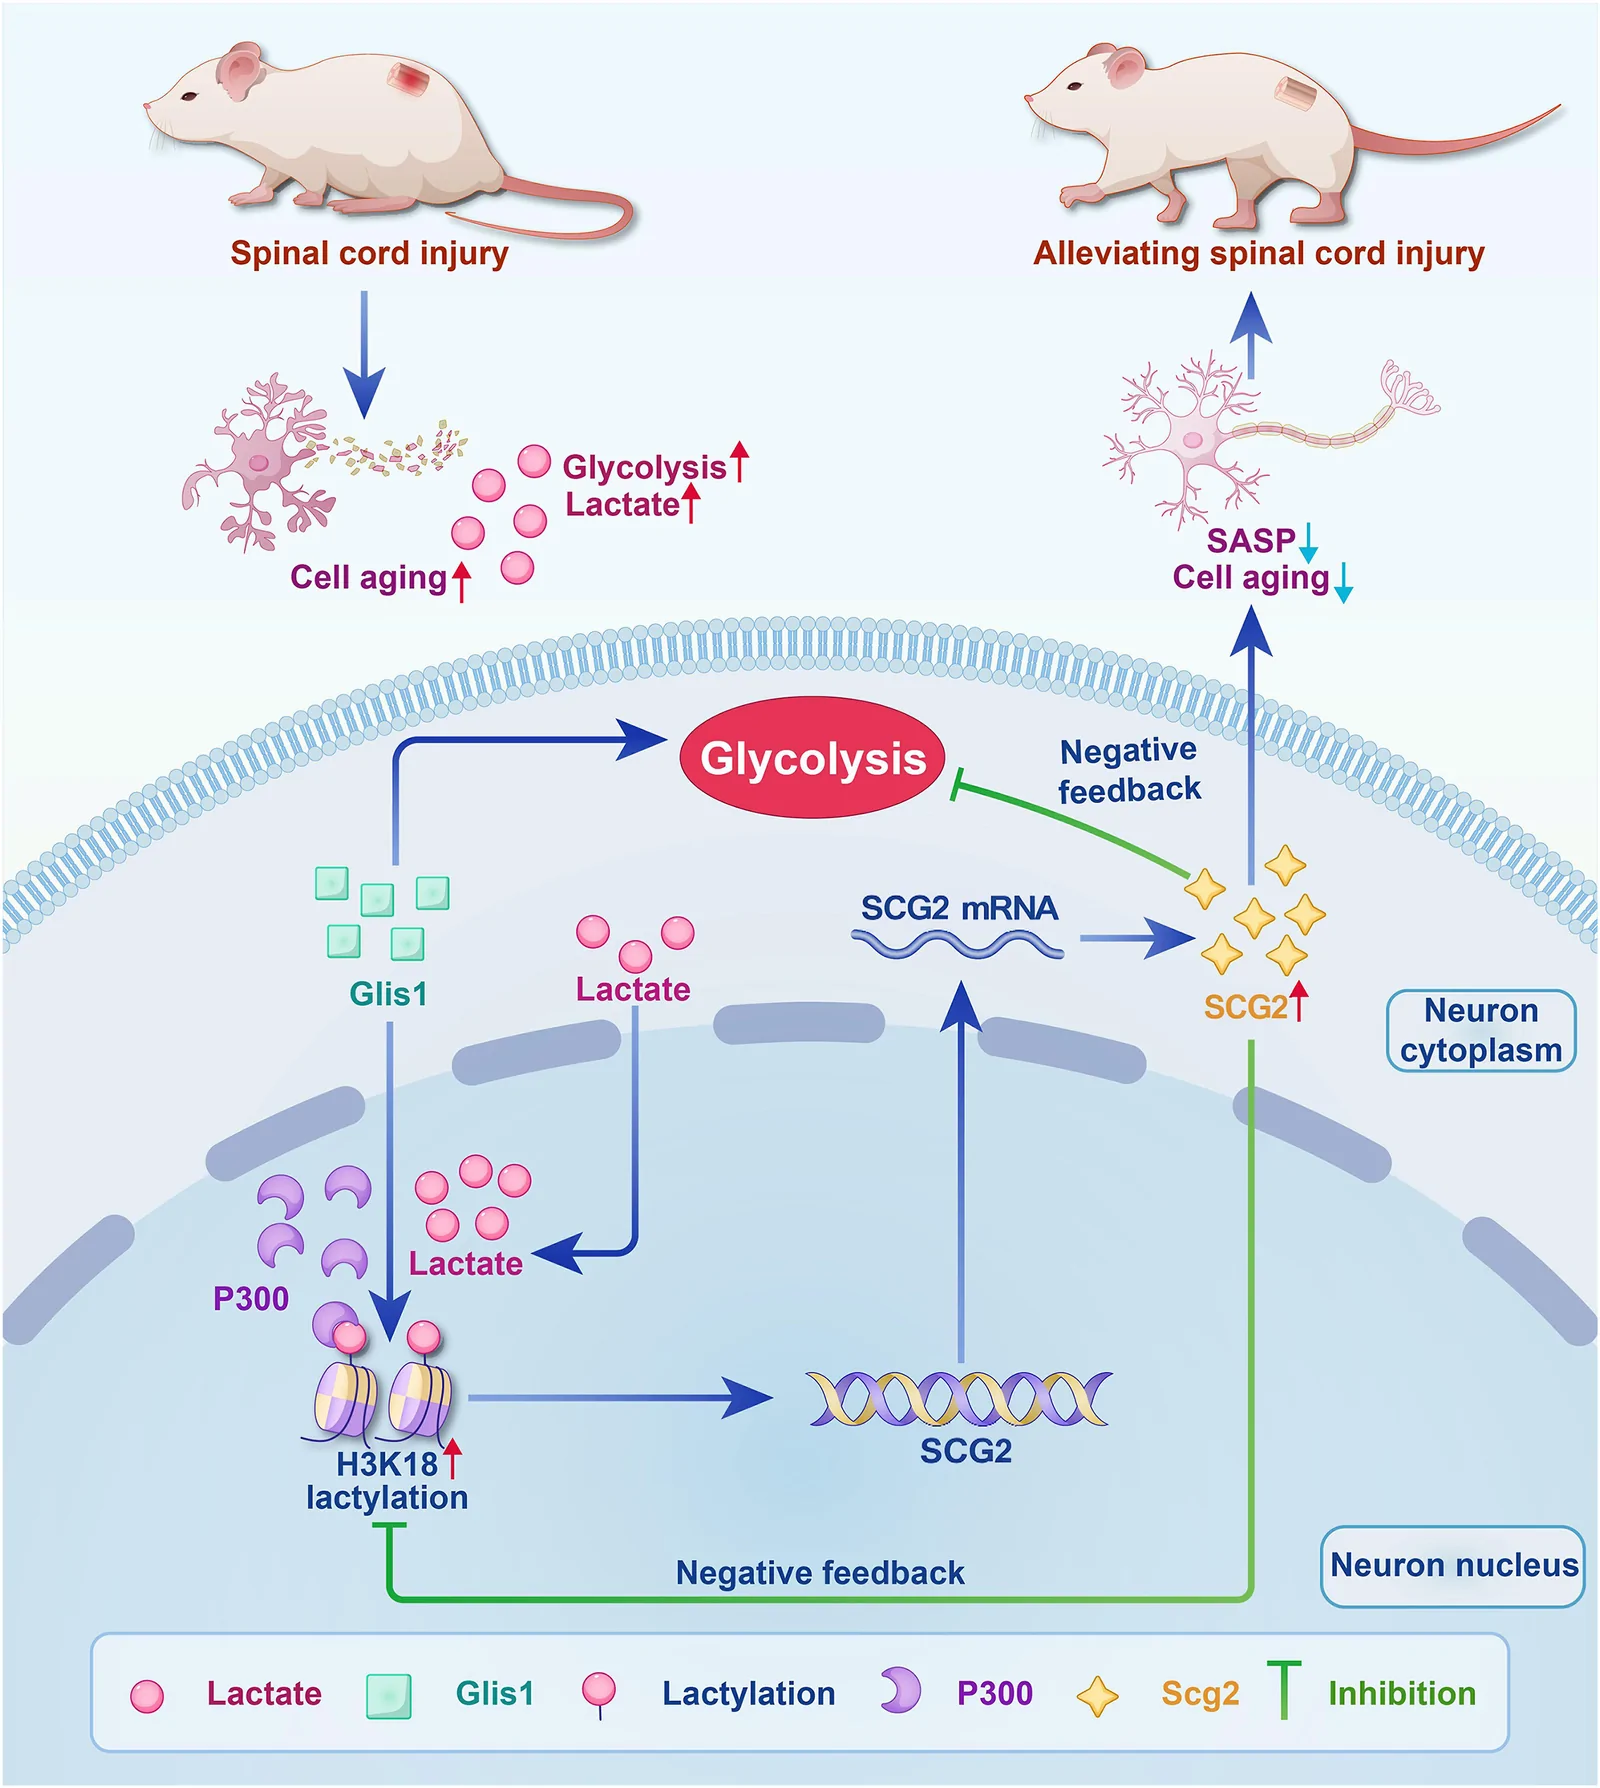
Figure 6 Glis1通过促进p300/H3K18la的表达调控SCG2表达,从而抑制衰老并促进血管生成。(A) 采用蛋白质印迹法检测脂多糖(LPS)处理、过表达Glis1以及有或无OXAMATE处理下p300、H3K18la、SCG2和衰老相关标志物的表达水平及定量结果。(B, C) 利用免疫荧光检测LPS处理、过表达Glis1以及有或无OXAMATE处理下p300、H3K18la、SCG2和衰老相关标志物表达的代表性图像及定量分析。(D, E) 在来源于经指定处理(对照、LPS、LPS + pc-Glis1和LPS + pc-Glis1+OXAMATE)的原代神经元的条件培养基(CM)中培养的人脐静脉内皮细胞(HUVECs)的迁移实验。(F, G) 在各自处理组神经元CM中培养的HUVECs的成管实验(比例尺:200 μm)。(H) LPS处理、过表达Glis1及OXAMATE处理后各组神经元活力的CCK-8法测定(n = 3)。相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。∗p < 0.05,∗∗p < 0.01,∗∗∗p < 0.001,∗∗∗∗p < 0.0001 vs. Control;#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. LPS;&p < 0.05,&&p < 0.01,&&&p < 0.001,&&&&p < 0.0001 vs. LPS + pc-Glis1。)Figure 7 Glis1促进大鼠p300/H3K18la的表达,从而调控SCG2表达、抑制衰老并缓解SCI。(A) 各组脊髓代表性T2加权磁共振(MR)图像(n = 3)。(B, C) 各组蛋白质印迹检测p300、H3K18la、SCG2、衰老标志物及神经元再生标志物。(D) 通过WB对不同处理组脊髓组织中p300、H3K18la、SCG2、衰老标志物及神经元再生标志物进行定量分析。(E) 免疫荧光检测脊髓组织中SA-β-gal表达水平的代表性图像。(F) 免疫荧光检测脊髓组织中NF表达水平的代表性图像。(G) 免疫荧光检测脊髓组织中GFAP表达水平的代表性图像。(H) 免疫荧光检测脊髓组织中Tuj-1表达水平的代表性图像。(I) 免疫荧光检测脊髓组织中CD31表达水平的代表性图像。(J) 各组免疫荧光定量分析。(相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. Sham。)Figure 8 大鼠脊髓标本及病理染色。(A–C) 各组脊髓组织的代表性苏木精-伊红(H&E)(A)、尼氏(Nissl)(B)和Masson染色(C)(n = 3)。(D) 各组脊髓组织的大体外观。(E) SCI或假手术后3、7、14、21和28天不同组的BBB评分(n = 3)。(相对含量使用ImageJ软件计算。所有数据以均值±标准差表示,并采用单因素或双因素方差分析后进行Tukey事后检验。#p < 0.05,##p < 0.01,###p < 0.001,####p < 0.0001 vs. Sham。)综合九张机制与验证图,研究最终描绘出完整通路图:Glis1响应乳酸信号,启动p300介导的H3K18乳酸化,激活SCG2转录;SCG2再通过负反馈抑制糖酵解与乳酸化,构成“Glis1–p300/H3K18la–SCG2”环路,缓解SCI后神经元衰老。
Figure 9 Glis1通过p300启动H3K18乳酸化并调控下游SCG2的表达。SCG2表达、糖酵解代谢与H3K18la修饰之间的负反馈环路发生代谢重编程,从而抑制神经元衰老。方法亮点:多组学、代谢与表观遗传交叉验证
该研究的技术路线颇具代表性:以48周龄SD大鼠建立T8/T9改良打击器挫伤SCI模型,并用AAV-shRNA在病灶局部敲低Glis1;体外则取新生Wistar大鼠脊髓原代神经元,以LPS模拟损伤炎症,配合糖酵解抑制剂OXAMATE、外源乳酸处理,以及si-Glis1、pc-Glis1、pc-SCG2、pc-p300等质粒转染进行功能获得/缺失实验。
在检测层面,研究整合了:
表观组学 :ChIP-seq定位H3K18la全基因组分布,ChIP-qPCR验证SCG2启动子富集;转录组学 :RNA-seq筛选差异表达基因;代谢检测 :乳酸含量试剂盒、NAD+/NADH比值、Seahorse XF24分析ECAR/OCR;蛋白与影像 :Western blot、免疫荧光、3.0 T MRI、BBB评分、H&E/Nissl/Masson染色;细胞功能 :CCK-8存活率、HUVEC划痕与Matrigel成管实验评估旁分泌促血管效应。
这种“动物—细胞—分子—代谢—影像—行为”的多维闭环设计,使机制推断具有较高证据强度。
应用意义:为脊髓修复提供新靶点
该研究的转化价值在于:首次将Glis1 确立为SCI后乳酸微环境中的保护性转录因子,并揭示H3K18la 这一表观标记在神经元衰老中的具体作用路径。p300/H3K18la/SCG2轴不仅解释了乳酸为何“亦敌亦友”——既堆积致损伤,又可通过Glis1程序转为保护信号——也为药物开发指明方向:例如小分子激活Glis1、调控p300乳酸化酶活性、或干预SCG2负反馈环路,均可能成为促进脊髓修复的新策略。
当然,研究仍基于大鼠与原代细胞模型,临床转化尚需灵长类验证及安全性评估。但毫无疑问,这项工作把“代谢—表观遗传—细胞衰老”三者串联起来,为理解中枢神经损伤修复提供了崭新的理论框架。
本文图片转载自 PMC 开放获取全文,仅供学习参考,请以原文为准。